
КОНТРОЛЬ ЗА ОБРАЩЕНИЕМ МЕДИЦИНСКИХ ИЗДЕЛИЙ
Модель взаимодействия университета и ФГБУ «ВНИИИМТ» Росздравнадзора при экспертизе качества, эффективности и безопасности медицинского изделия на этапах его создания
Информация об авторах
1 — Федеральное государственное бюджетное образовательное учреждение высшего образования «Самарский государственный медицинский университет» Министерства здравоохранения Российской Федерации, 443099, Российская Федерация, г. Самара, ул. Чапаевская, д. 89.
a.v.kolsanov@samsmu
ORCID: https://orcid.org/0000-0002-4144-7090
2 — Федеральное государственное бюджетное образовательное учреждение высшего образования «Самарский государственный медицинский университет» Министерства здравоохранения Российской Федерации, 443099, Российская Федерация, г. Самара, ул. Чапаевская, д. 89.
i.a.zolotovskaya@samsmu.ru
ORCID: https://orcid.org/0009-0006-8541-9100
3 — Федеральное государственное бюджетное образовательное учреждение высшего образования «Самарский государственный медицинский университет» Министерства здравоохранения Российской Федерации, 443099, Российская Федерация, г. Самара, ул. Чапаевская, д. 89.
ORCID: https://orcid.org/0000-0002-9027-6670
4 — Федеральное государственное бюджетное образовательное учреждение высшего образования «Самарский государственный медицинский университет» Министерства здравоохранения Российской Федерации, 443099, Российская Федерация, г. Самара, ул. Чапаевская, д. 89.
ORCID: https://orcid.org/0000-0002-9483-8909
Опубликовано: 01.10.2026
В статье рассматривается организационно-методическая модель обеспечения качества, эффективности и безопасности медицинского изделия на всех этапах его создания: от формулирования клинической задачи до подготовки регистрационного досье и представления материалов на экспертную оценку. Показано, что экспертиза медицинского изделия должна рассматриваться не как изолированный завершающий этап государственной регистрации, а как сквозной механизм, интегрированный в процесс разработки, управления рисками, валидации и документирования [1–4]. Особое внимание уделено роли Федерального государственного бюджетного образовательного учреждения высшего образования «Самарский государственный медицинский университет» (СамГМУ) университета как научно-образовательного, клинического и технологического центра, обладающего потенциалом для реализации полного цикла вывода медицинских изделий на рынок. В качестве практического примера рассматривается опыт СамГМУ по разработке цифрового кольпоскопа и сопровождению его регистрационного маршрута во взаимодействии с ФГБУ «ВНИИИМТ» Росздравнадзора. Сделан вывод о том, что ранняя интеграция требований к качеству, эффективности и безопасности в цикл разработки позволяет повысить качество регистрационной документации, снизить риск экспертных замечаний и ускорить внедрение отечественных медицинских изделий в практическое здравоохранение [5–10].
Ключевые слова: медицинское изделие, экспертиза, качество, эффективность, безопасность, государственная регистрация, СамГМУ, ФГБУ «ВНИИИМТ» Росздравнадзора, доказательная база, регуляторное сопровождение, цифровой кольпоскоп
Введение
Вопросы обеспечения граждан качественными, эффективными, безопасными медицинскими изделиями всегда занимали одно из центральных мест в системе современного здравоохранения, медицинской науки и промышленной политики. Возрастающая потребность в технологической независимости, импортозамещении и ускоренном внедрении инновационных решений в клиническую практику требует не только генерации научных идей, но и формирования эффективных механизмов подтверждения качества, эффективности и безопасности создаваемой продукции [1, 2]. В этих условиях медицинское изделие должно рассматриваться не только как результат инженерной и научной деятельности, но и как объект комплексной регуляторной оценки.
Практика показывает, что значительная часть затруднений при выводе медицинских изделий на рынок связана не с отсутствием инновационной идеи как таковой, а с недостаточной проработанностью доказательной базы, несогласованностью технической и эксплуатационной документации, поздним учетом требований экспертизы и фрагментарным взаимодействием между разработчиком, клинической средой и экспертной инфраструктурой [3, 5]. Именно поэтому вопросы экспертизы качества, эффективности и безопасности должны решаться не после завершения разработки, а параллельно с ней, как составная часть жизненного цикла изделия [4, 6].
Для образовательных и научных организаций, выступающих инициаторами создания медицинских изделий, данная задача имеет особую специфику. С одной стороны, университетская среда концентрирует значительный научный, инженерный и клинический потенциал; с другой стороны, современные требования диктуют необходимость выстраивания четкой модели перехода от научной идеи к изделию, готовому к экспертной оценке, регистрации и выводу на рынок [1, 7]. СамГМУ в этом контексте может рассматриваться как площадка, объединяющая исследовательскую, клиническую, проектную и технологическую компоненты разработки. Существенным фактором успешного продвижения медицинского изделия при этом является конструктивное и методически выверенное взаимодействие с ФГБУ «ВНИИИМТ» Росздравнадзора.
Цель исследования
Научное обоснование организационно-методической модели сопровождения медицинского изделия на этапах его создания, обеспечивающей формирование и экспертную оценку качества, эффективности и безопасности изделия, определение роли взаимодействия университета с ФГБУ «ВНИИИМТ» Росздравнадзора в формировании доказательной базы, необходимой для его государственной регистрации.
Материалы и методы
Исследование носит организационно-аналитический и методический характер. Методологическую основу работы составили: анализ действующих подходов к разработке и выводу медицинских изделий в обращение [1, 2]; систематизация этапов формирования доказательной базы [3, 4]; обобщение современных подходов к управлению качеством, рисками, программным обеспечением и удобством применения медицинских изделий [5–7]; экспертно-аналитическая интерпретация типовых факторов, влияющих на успешность подготовки регистрационного досье.
В рамках исследования нами использованы следующие методы: системный анализ жизненного цикла медицинского изделия; процессный подход к описанию этапов разработки и экспертного сопровождения; сравнительный анализ задач, решаемых на научно-исследовательском, проектно-конструкторском, испытательном и регистрационном этапах; организационное моделирование взаимодействия участников разработки и экспертизы; анализ международных и национальных требований к управлению качеством, рисками, клинической оценке и программным компонентам медицинских изделий [11]. Предметом нашего анализа в рамках данного исследования являлись этапы создания медицинского изделия: от инициации проекта до подготовки материалов для экспертной оценки качества, эффективности и безопасности.
Результаты и обсуждение
- Экспертиза качества, эффективности и безопасности как сквозной элемент жизненного цикла медицинского изделия
Одним из ключевых результатов проведенного анализа является вывод о том, что экспертиза качества, эффективности и безопасности медицинского изделия должна рассматриваться как сквозной механизм, встроенный в разработку с самых ранних этапов [1–4]. Традиционное восприятие экспертизы как завершающей процедуры государственной регистрации является методологически ограниченным и на практике приводит к накоплению ошибок, которые выявляются лишь на финальных стадиях подготовки досье.
С научно-организационной точки зрения более оправданным является подход, при котором на каждом этапе создания изделия закладываются элементы будущей доказательной базы. Это означает, что еще на стадии идеи и концептуализации необходимо определить медицинское назначение изделия, предполагаемую область применения, целевые группы пациентов и пользователей, основные функциональные характеристики, возможные риски применения и предварительный регуляторный маршрут [3, 5, 6]. Именно на этом этапе формируется первичная логика экспертной оценки: какие параметры должны быть подтверждены, какие испытания потребуются и какие данные будут критически значимыми для обоснования безопасности и эффективности изделия.
- Этапы создания медицинского изделия и их значение для последующей экспертизы
2.1. Этап научной идеи и медико-технического обоснования.
На начальной стадии осуществляется формирование научной гипотезы, выявление клинической проблемы, для решения которой создается изделие, и определение его предполагаемых преимуществ по сравнению с существующими аналогами. Ключевой задачей становится перевод клинического запроса в язык инженерных и эксплуатационных требований. Медицинское изделие должно создаваться не как абстрактная технологическая разработка, а как функциональный инструмент для решения конкретной задачи здравоохранения [1, 3].
Уже на данном этапе необходимо учитывать, какие свойства изделия будут в дальнейшем подлежать экспертному подтверждению, какие требования к качеству следует заложить в проект, какие риски могут быть связаны с его использованием и как будет строиться стратегия доказательной базы [4].
2.2. Этап проектирования и прототипирования. На этапе проектирования определяются конструктивные характеристики изделия, материалы, особенности программного обеспечения, интерфейса, эргономики, совместимости с иными системами и воспроизводимости результата. Создание прототипа должно сопровождаться документированием всех значимых технических решений. Для целей будущей экспертизы принципиально важно, чтобы проектирование велось в логике прослеживаемости: каждое заявленное свойство изделия должно быть связано с техническим решением, а каждое техническое решение было с подтверждаемым результатом [5, 7, 8]. Необходимо отметить, что, если медицинское изделие включает программный компонент, особое значение приобретают процессы управления жизненным циклом программного обеспечения, верификация функциональности, кибербезопасность, надежность хранения и передачи данных, а также корректность пользовательского интерфейса [8-10].
2.3. Этап оценки рисков и предварительной валидации. Неотъемлемой частью разработки является идентификация потенциальных рисков, связанных с использованием изделия. Речь идет о технических, эксплуатационных, биологических, электрических, информационных и пользовательских рисках. Управление рисками должно быть не формальным приложением к документации, а реальным инструментом, влияющим на конструкцию и характеристики изделия [6, 7].
Предварительная валидация включает проверку работоспособности изделия, устойчивости его характеристик, безопасности материалов и надежности функционирования в моделируемых условиях применения. Чем более полно проработан этот этап, тем выше готовность изделия к официальным видам испытаний и тем ниже риск последующих замечаний в рамках экспертной оценки [3, 6].
2.4. Этап испытаний и формирования доказательной базы. В зависимости от вида и назначения медицинского изделия на данном этапе проводятся технические, токсикологические, биологические, микробиологические, метрологические, электромагнитные, механические и иные исследования. Если изделие предполагает клиническое применение, формируется клиническое обоснование его эффективности и безопасности [1, 2, 4]. Принципиально важно, что испытания должны проводиться не изолированно, а в соответствии с единой доказательной логикой. Несогласованность между целью испытаний, заявленными характеристиками изделия и содержанием эксплуатационной документации снижает убедительность материалов и усложняет прохождение экспертизы [3, 5].
2.5. Этап подготовки регистрационного досье. Итогом предшествующих стадий становится формирование пакета документов, подтверждающих качество, эффективность и безопасность изделия. Регистрационное досье представляет собой не механическую совокупность отдельных документов, а целостную систему доказательств, в которой все элементы должны быть логически связаны [1–4].
На данном этапе особое значение имеют: корректность описания изделия и его назначения; непротиворечивость технической и эксплуатационной документации; полнота сведений о проведенных испытаниях; обоснованность выводов о безопасности и эффективности; соответствие материалов установленным регуляторным требованиям [1, 2].
- Возможности СамГМУ в создании медицинского изделия и выводе его на рынок
На сегодняшний день СамГМУ в рамках предлагаемой модели выступает не только как научно-образовательный центр, но и как интегратор научной, клинической и технологической разработки медицинских изделий. Университетская экосистема позволяет объединить фундаментальные исследования, инженерное проектирование, клиническую верификацию, подготовку кадров и организационно-методическое сопровождение проектов медицинского профиля [3, 5]. Существенным преимуществом СамГМУ является возможность реализации не только исследовательского, но и прикладного контура разработки, включая использование производственной площадки для изготовления и доработки опытных образцов. Наличие такой инфраструктуры позволяет обеспечить переход от лабораторной идеи к изделию, пригодному для валидации, испытаний, формирования регистрационного досье и последующего вывода на рынок. Это особенно важно в контексте современных требований к прослеживаемости технических решений, воспроизводимости параметров и документированию характеристик изделия [5–7].
В СамГМУ могут быть реализованы следующие направления сопровождения медицинского изделия:
1) формирование научной и клинической идеи проекта;
2) участие в разработке медико-технического задания;
3) создание и апробация прототипов;
4) проведение прикладных и предклинических исследований;
5) междисциплинарная координация клиницистов, инженеров и IT-специалистов;
6) методическое сопровождение формирования доказательной базы;
7) подготовка проекта к экспертной и регистрационной оценке;
8) участие в трансляции разработки в практическое здравоохранение и в ее выводе на рынок [1, 3, 5].
Таким образом, университет выступает как среда ранней регуляторной, технологической и клинической настройки изделия, что существенно повышает качество разработки и снижает вероятность критических ошибок на поздних этапах.
- Практический пример: опыт СамГМУ по разработке цифрового кольпоскопа
Показательным примером реализации описанной модели является опыт СамГМУ по разработке цифрового кольпоскопа. Данный проект демонстрирует, что создание медицинского изделия в университетской среде требует одновременного решения научных, инженерных, клинических и регуляторных задач. Речь идет не только о создании работоспособного технического решения, но и о построении полного маршрута сопровождения изделия: от клинической постановки задачи до подготовки материалов для экспертной оценки.
При разработке цифрового кольпоскопа ключевое значение имели: определение назначения изделия и области его клинического применения; формирование медико-технических требований; разработка аппаратно-программной архитектуры; обеспечение качества визуализации; оценка эргономики и удобства использования; обеспечение воспроизводимости результатов; подготовка технической и эксплуатационной документации [5, 8–10].
Особое внимание в рамках проекта должно уделяться оценке рисков, связанных с качеством изображения, корректностью цифровой передачи данных, надежностью программного обеспечения и пользовательским фактором. Для изделий такого типа значимыми становятся вопросы жизненного цикла программного компонента, удобства применения, функциональной надежности и управляемости рисков, что соответствует современным международным подходам к разработке медицинских изделий с цифровыми компонентами [6, 8–11].
На сегодняшний день опыт разработки цифрового кольпоскопа в СамГМУ показывает, что успешное продвижение медицинского изделия невозможно без раннего формирования доказательной базы и системного взаимодействия с профильной экспертной инфраструктурой. В рамках подготовки изделия к регистрационному маршруту особую роль приобретает работа с ФГБУ «ВНИИИМТ» Росздравнадзора, поскольку именно на этом этапе разработчик должен обеспечить регуляторную корректность описания изделия, полноту документации, достаточность результатов испытаний и внутреннюю согласованность всех материалов регистрационного досье [1,2].
Опыт разработки цифрового кольпоскопа показывает, что регистрация медицинского изделия представляет собой не формальный административный акт, а логическое продолжение научно-технологической разработки. Соответственно, взаимодействие с экспертной организацией должно рассматриваться не как разовая процедура на завершающем этапе, а как часть общей стратегии вывода изделия на рынок.
- Взаимодействие с ФГБУ «ВНИИИМТ» Росздравнадзора как условие регуляторной готовности
ФГБУ «ВНИИИМТ» Росздравнадзора занимает значимое место в системе экспертного сопровождения медицинских изделий. С точки зрения разработчика взаимодействие с данной организацией должно носить не эпизодический, а системный характер. Наиболее эффективной является модель, при которой разработчик ориентируется на научно-методические подходы к оценке изделия уже в процессе его создания [3, 4]. Такое взаимодействие позволяет: уточнить регуляторные ожидания к изделию; определить достаточность и направленность испытаний; минимизировать ошибки в структуре регистрационного досье; повысить обоснованность выводов о качестве, эффективности и безопасности; снизить риск замечаний, связанных с неполнотой или несогласованностью представленных материалов.
Следует подчеркнуть, что конструктивное взаимодействие между СамГМУ и ФГБУ «ВНИИИМТ» Росздравнадзора должно строиться на принципах научной обоснованности, полноты документирования, регуляторной корректности и последовательности прохождения этапов разработки.
- Организационно-методическая модель взаимодействия СамГМУ и ФГБУ «ВНИИИМТ» Росздравнадзора
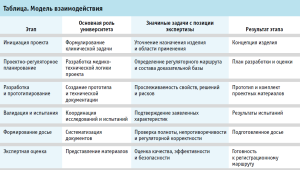
На основании проведенного анализа предлагается модель взаимодействия, которая, на наш взгляд, может быть рассмотрена для университетов, в которых команды разрабатывают медицинские изделия. Ниже представлены основные этапы модели.
Первый этап: инициация проекта, который связан с формированием клинической проблемы, научной гипотезы, предварительного описания изделия и его назначения. На этом этапе СамГМУ обеспечивает научно-клиническую постановку задачи [3, 5].
Второй этап: проектно-регуляторное планирование. Определяются класс риска, вероятный регуляторный маршрут, перечень необходимых испытаний и структура будущей доказательной базы. На этом этапе особенно важно учитывать требования, значимые для экспертной оценки [1-4].
Третий этап: разработка и прототипирование. Создается прототип изделия, разрабатывается техническая документация, проводится анализ рисков, уточняются ключевые характеристики, подлежащие подтверждению [5-8].
Четвертый этап: исследовательская и испытательная валидация. Организуется проведение комплекса необходимых исследований и испытаний, позволяющих подтвердить заявленные свойства изделия [1, 2, 4].
Пятый этап: формирование и верификация досье. Подготавливается комплект документов, проводится внутренняя проверка его полноты, логической связности и соответствия регуляторным требованиям [1–4].
Шестой этап: представление материалов на экспертную оценку. На данном этапе качество предварительного взаимодействия и полнота подготовки определяют результативность дальнейшей процедуры. Предлагаемая модель демонстрирует, что успешная экспертиза является следствием правильно организованной разработки, а не только качественно оформленного финального пакета документов. Для практического использования предлагаемая модель представлена в таблице.
Заключение
Экспертиза качества, эффективности и безопасности медицинского изделия должна рассматриваться как неотъемлемый и сквозной элемент его создания. Включение экспертной логики в процесс разработки на ранних этапах позволяет обеспечить согласованность научной идеи, технических решений, результатов испытаний и регистрационной документации [1-6]. СамГМУ в данной системе способен выполнять функцию научно-методического, клинического и технологического интегратора, обеспечивающего переход от клинической потребности к разработке изделия, готового к объективной экспертной оценке и выводу на рынок. Наличие производственной площадки и опыт сопровождения изделий на регистрационном маршруте усиливают практическую значимость университетской модели разработки.
Практический пример цифрового кольпоскопа демонстрирует, что реализация полного инновационного цикла в университетской среде возможна только при тесной связи научной разработки, инженерного проектирования, управления рисками, валидации, документирования и экспертного сопровождения. В свою очередь, ФГБУ «ВНИИИМТ» Росздравнадзора выступает ключевым элементом экспертной инфраструктуры, взаимодействие с которым способствует формированию регуляторно корректной и доказательно состоятельной модели разработки.
Таким образом, эффективное взаимодействие разработчика, университетской науки и профильной экспертной организации создает условия для повышения качества отечественных медицинских изделий, сокращения регуляторных барьеров и ускорения внедрения безопасных и эффективных технологий в систему здравоохранения.
Выводы
На сегодняшний день очевидно, что экспертиза качества, эффективности и безопасности медицинского изделия должна быть интегрирована во все этапы его создания, а не ограничиваться финальной стадией регистрации [1–4]. Более того, наиболее значимыми для успешного прохождения экспертизы являются раннее определение назначения изделия, корректное проектирование, управление рисками и последовательное формирование доказательной базы. СамГМУ обладает потенциалом реализации полного цикла сопровождения медицинского изделия: от научной идеи и клинической постановки задачи до использования производственной площадки, подготовки регистрационного досье и вывода изделия на рынок. Опыт СамГМУ по разработке цифрового кольпоскопа подтверждает практическую состоятельность данной модели и демонстрирует значимость раннего взаимодействия с ФГБУ «ВНИИИМТ» Росздравнадзора. Считаем, что организационно-методическая модель сотрудничества между университетом-разработчиком и профильной экспертной организацией может быть рекомендована как практический подход к сопровождению инновационных медицинских изделий.
- Об утверждении Правил государственной регистрации медицинских изделий: постановление Правительства Российской Федерации от 30.11.2024 № 1684.
- Об основах охраны здоровья граждан в Российской Федерации: Федеральный закон от 21.11.2011 № 323-ФЗ.
- Regulation (EU) 2017/745 of the European Parliament and of the Council of 5 April 2017 on medical devices. Official Journal of the European Union. 2017; L117: 1–175. DOI: 10.2873/035700.
- Fraser A.G., Butchart E.G., Szyman’ ski P., Caiani E.G., Crosby S., Kearney P., Van de Werf F. The need for transparency of clinical evidence for medical devices in Europe. The Lancet. 2018;392(10146): 521–530. DOI: 10.1016/S0140-6736(18)31270-4.
- Pietzsch J.B., Shluzas L.A., Pate’-Cornell M.E., Yock P.G., Linehan J.H. Stage-gate process for the development of medical devices. Journal of Medical Devices. 2009; 3(2): 021004. DOI: 10.1115/1.3148836.
- Guillerman L. The MDR and the dilemma of medical device risk management. Journal of Clinical Medicine. 2020; 9(9): 3009. DOI: 10.3390/jcm9093009.
- Kinsner-Ovaskainen A., Maret E., Salisbury D., Gulacsi L., Bujar M. Regulatory assessment of medical devices: current challenges and possible ways forward. Therapeutic Innovation & Regulatory Science. 2019; 53(3): 299–305. DOI: 10.1177/2168479018771530.
- Martin J.L., Norris B.J., Murphy E., Crowe J.A. Medical device development: the challenge for ergonomics. Applied Ergonomics. 2008; 39(3): 271–283. DOI: 10.1016/j.apergo.2007.10.009.
- Ayad M., Zaidan A.A., Zaidan B.B., Ahmed M.M., Hizhman A.A., Kiah M.L.M. A review of medical device software and its regulatory challenges. Journal of Biomedical Informatics. 2019; 92: 103140. DOI: 10.1016/j.jbi.2019.103140.
- Lamprou D.A. Emerging technologies for diagnostics and drug delivery in precision medicine. Expert Review of Medical Devices. 2018; 15(12): 875–879. DOI: 10.1080/17434440.2018.1546063.
- Астапенко Е.М., Камалетдинова А.А., Лядова В.Е., Хайруллина Е.С. Обзор ключевых изменений нормативных правовых актов в сфере обращения медицинских изделий // Вестник Росздравнадзора. – 2023. – № 5. – С. 31–35.